Loading subject page…


12 Concepts
10 Concepts
29 Concepts
14 Concepts
15 Concepts
25 Concepts
30 Concepts
12 Concepts
17 Concepts
9 Concepts
7 Concepts
18 Concepts
26 Concepts
9 Concepts
16 Concepts
17 Concepts
17 Concepts
 9 Concepts
 539 Views
 Popular topics
Biopharmaceutic considerations in drug product design and in vitro performance encompass the critical relationship between formulation science and therapeutic outcomes. This comprehensive course explores how physicochemical properties, excipient selection, manufacturing methods, and dissolution testing influence drug bioavailability and clinical efficacy, providing essential knowledge through JoVE Coach's expert-guided instruction for pharmaceutical sciences education.
1. Rational Drug Product Design Principles: Drug product development requires systematic evaluation of active pharmaceutical ingredient (API) physicochemical properties, excipient compatibility, and manufacturing processes. Key considerations include particle size distribution, polymorphic forms, solubility characteristics, and stability profiles. For example, immediate-release ibuprofen tablets require different excipient combinations compared to extended-release formulations to achieve desired dissolution profiles. Manufacturing variables such as compression force, granulation methods, and coating processes directly impact drug release kinetics and bioavailability, making formulation optimization crucial for consistent therapeutic outcomes.
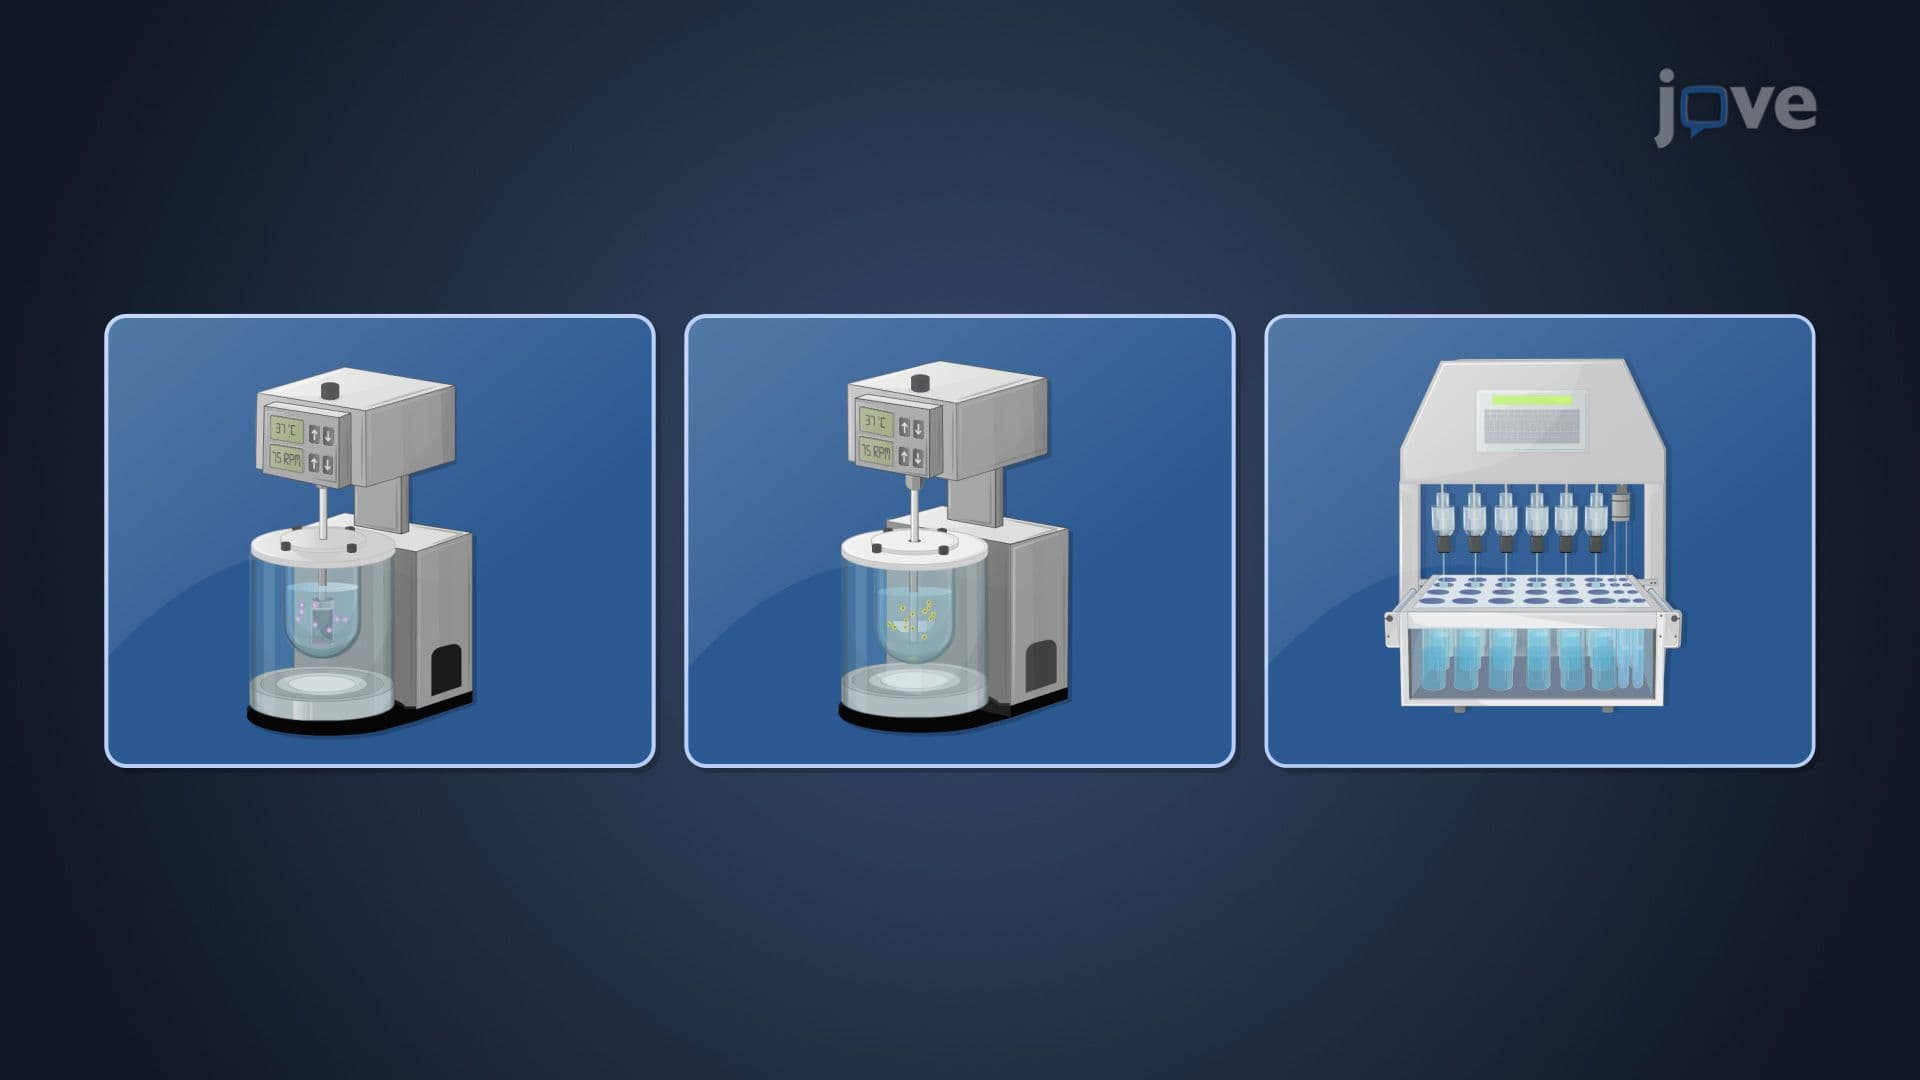
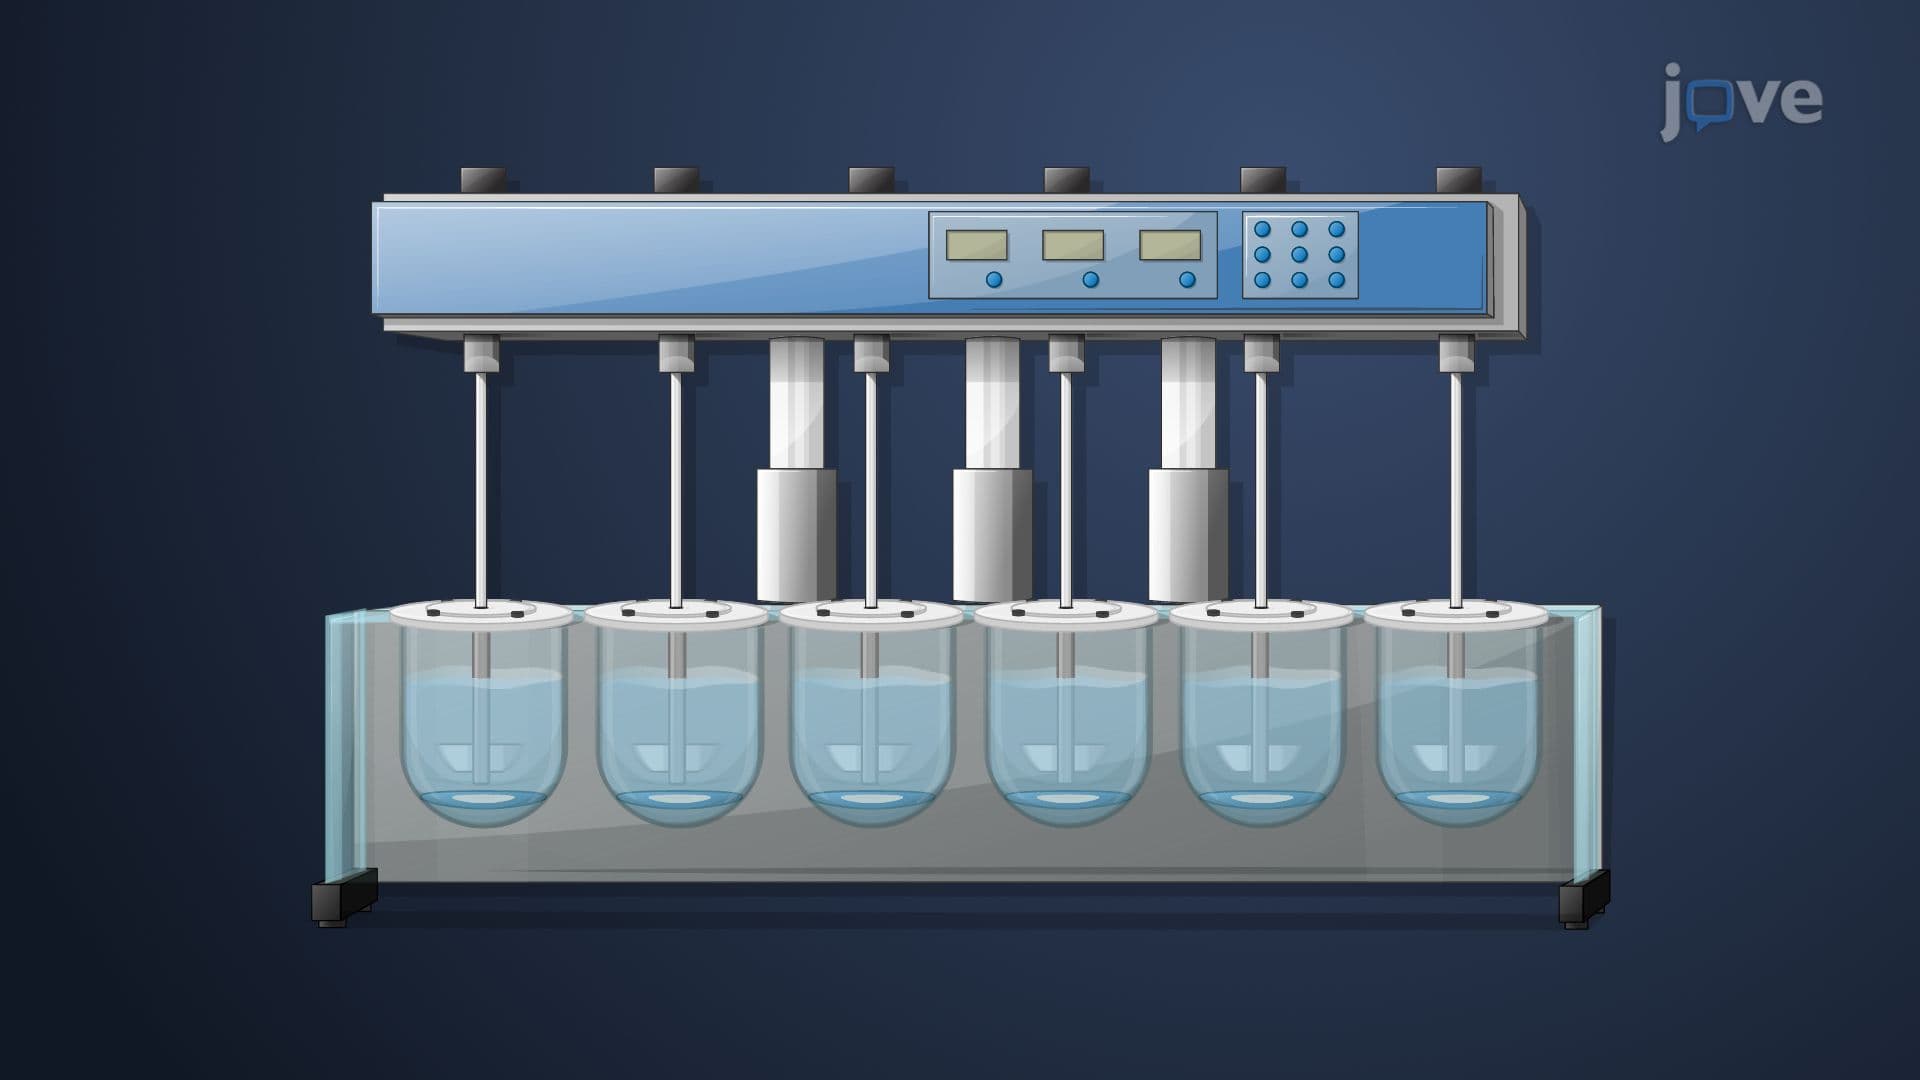
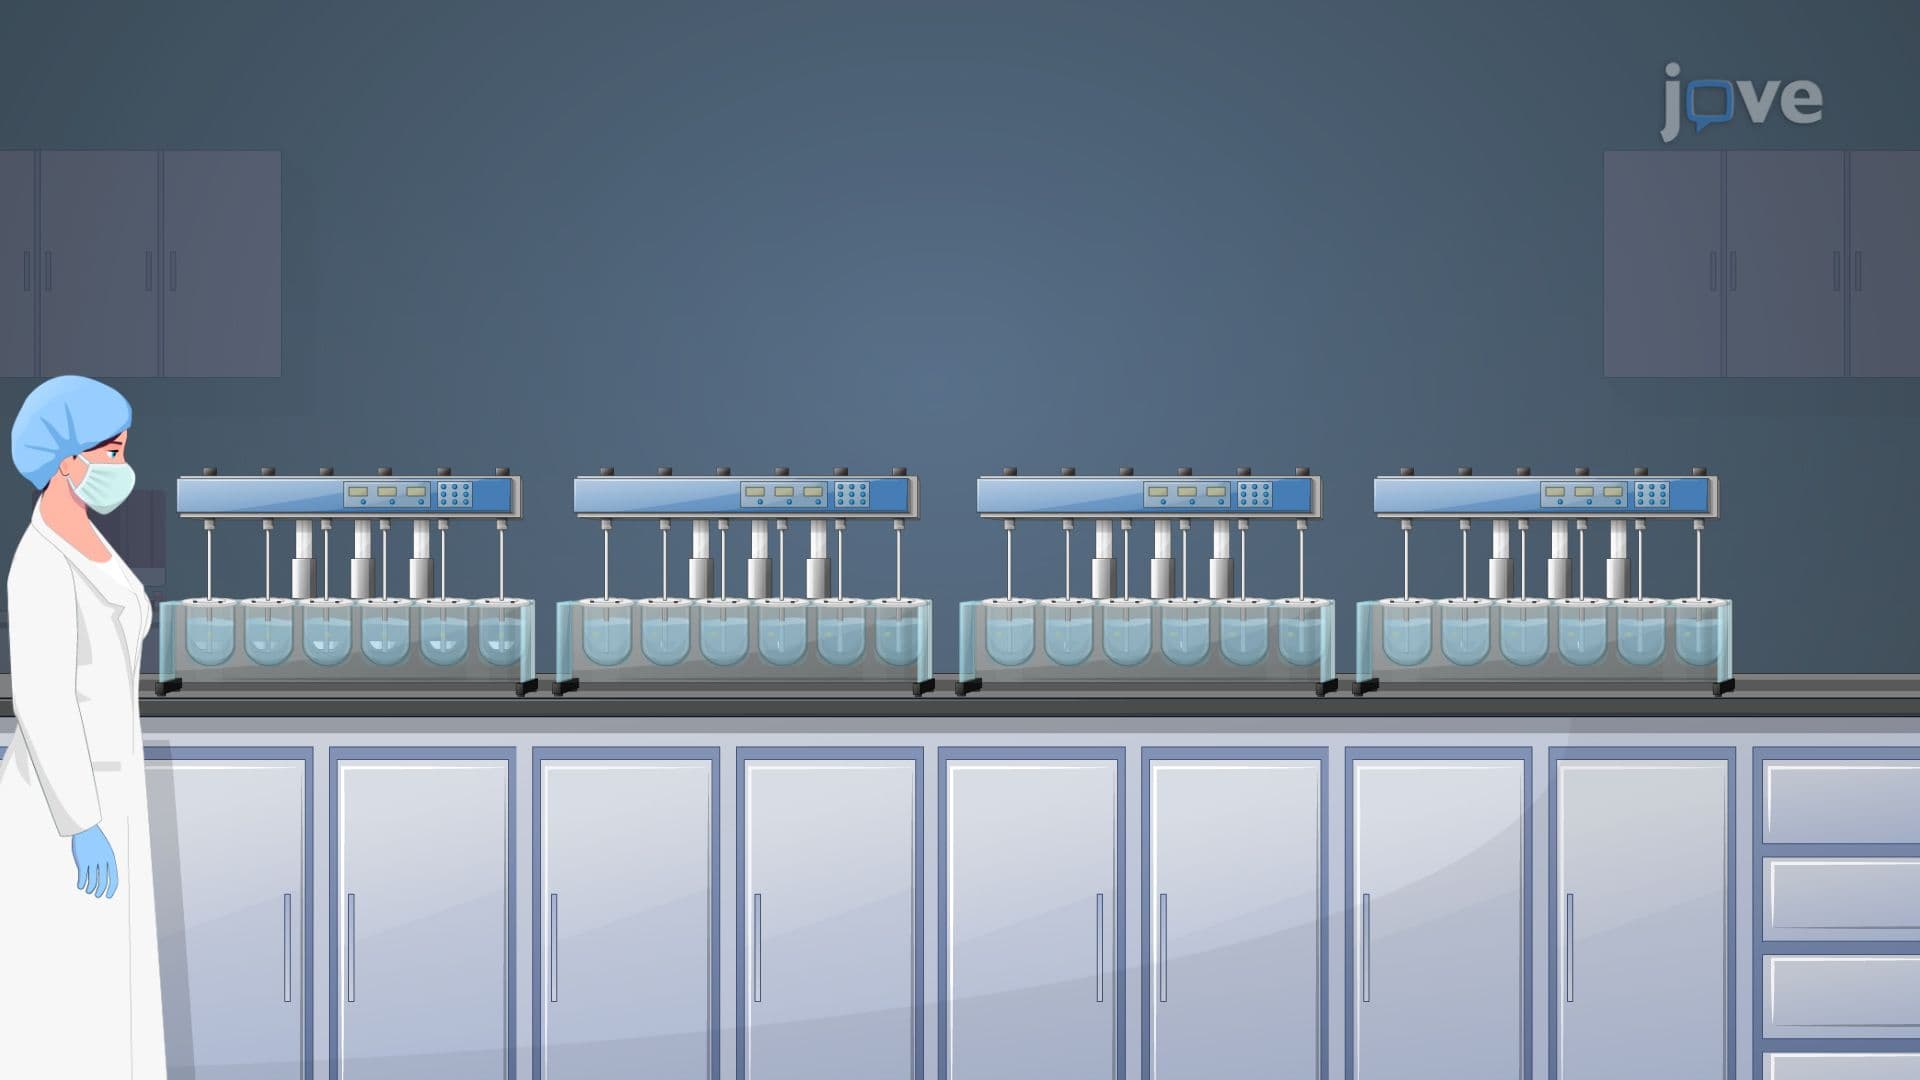
2. Compendial Dissolution Testing Methods: The United States Pharmacopeia (USP) provides standardized dissolution testing protocols using specific apparatuses for different dosage forms. USP Apparatus 1 (basket method) and Apparatus 2 (paddle method) are most commonly employed for immediate-release solid dosage forms, while Apparatus 3 (reciprocating cylinder) and Apparatus 4 (flow-through cell) accommodate specialized formulations. Testing parameters including dissolution medium pH, ionic strength, agitation speed, and sampling intervals must be precisely controlled. For instance, enteric-coated aspirin tablets require sequential testing in acidic and buffer media to simulate gastric and intestinal environments.
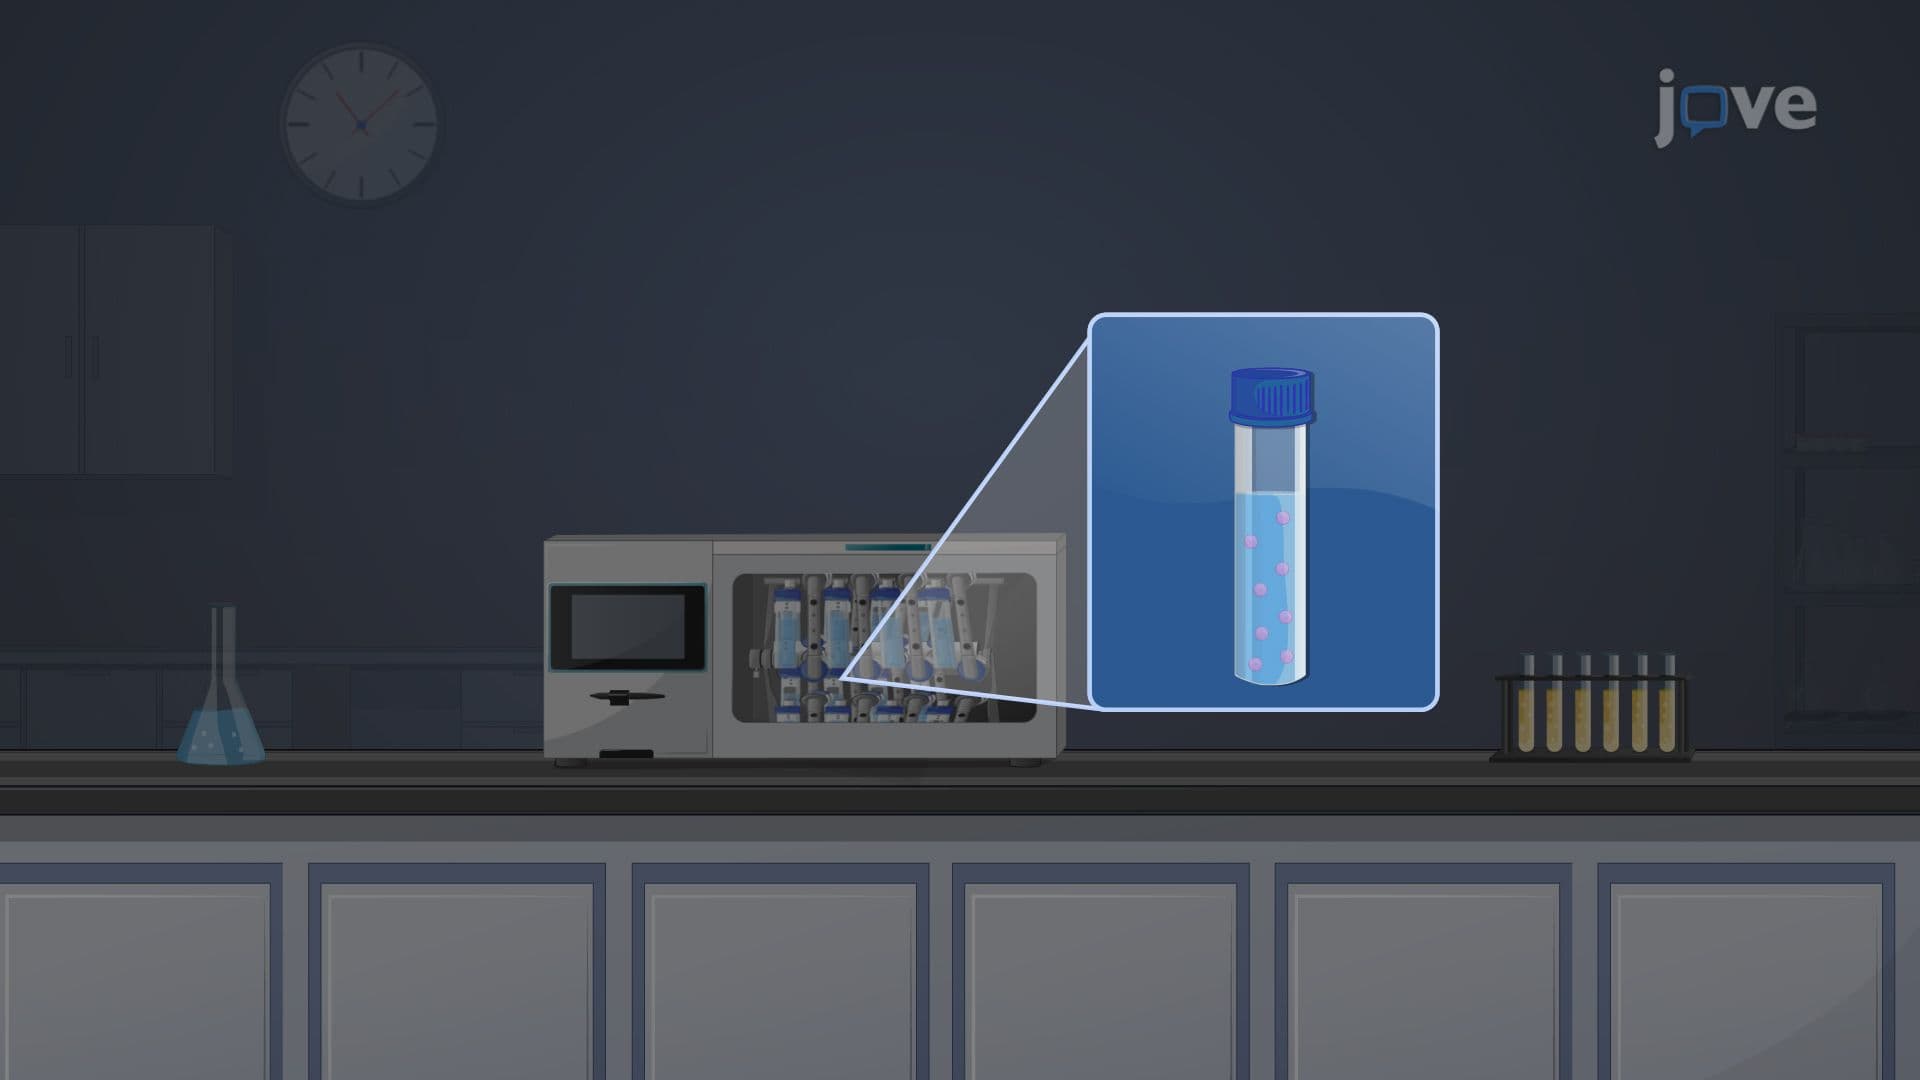
3. Alternative and Biorelevant Testing Approaches: Non-compendial dissolution methods address limitations of standard testing by incorporating physiologically relevant conditions. Biorelevant media such as FaSSIF (Fasted State Simulated Intestinal Fluid) and FeSSIF (Fed State Simulated Intestinal Fluid) better predict in vivo dissolution for poorly soluble drugs. Advanced techniques include UV imaging systems for real-time dissolution monitoring and microfluidic devices for small-volume testing. These methods are particularly valuable for novel drug delivery systems like nanoparticles or when establishing dissolution-permeation correlations for transdermal patches.
4. Dissolution Profile Comparison and Statistical Analysis: Quantitative comparison of dissolution profiles employs mathematical models including difference factor (f1) and similarity factor (f2) calculations. The f1 value measures percentage difference between test and reference profiles, while f2 assesses similarity, with values between 50-100 indicating equivalent dissolution behavior. For bioequivalence studies, dissolution profiles must demonstrate f2 ≥ 50 for at least 12 dosage units. These statistical tools support generic drug approval processes and post-approval manufacturing changes, ensuring therapeutic equivalence between pharmaceutical products while maintaining patient safety standards.
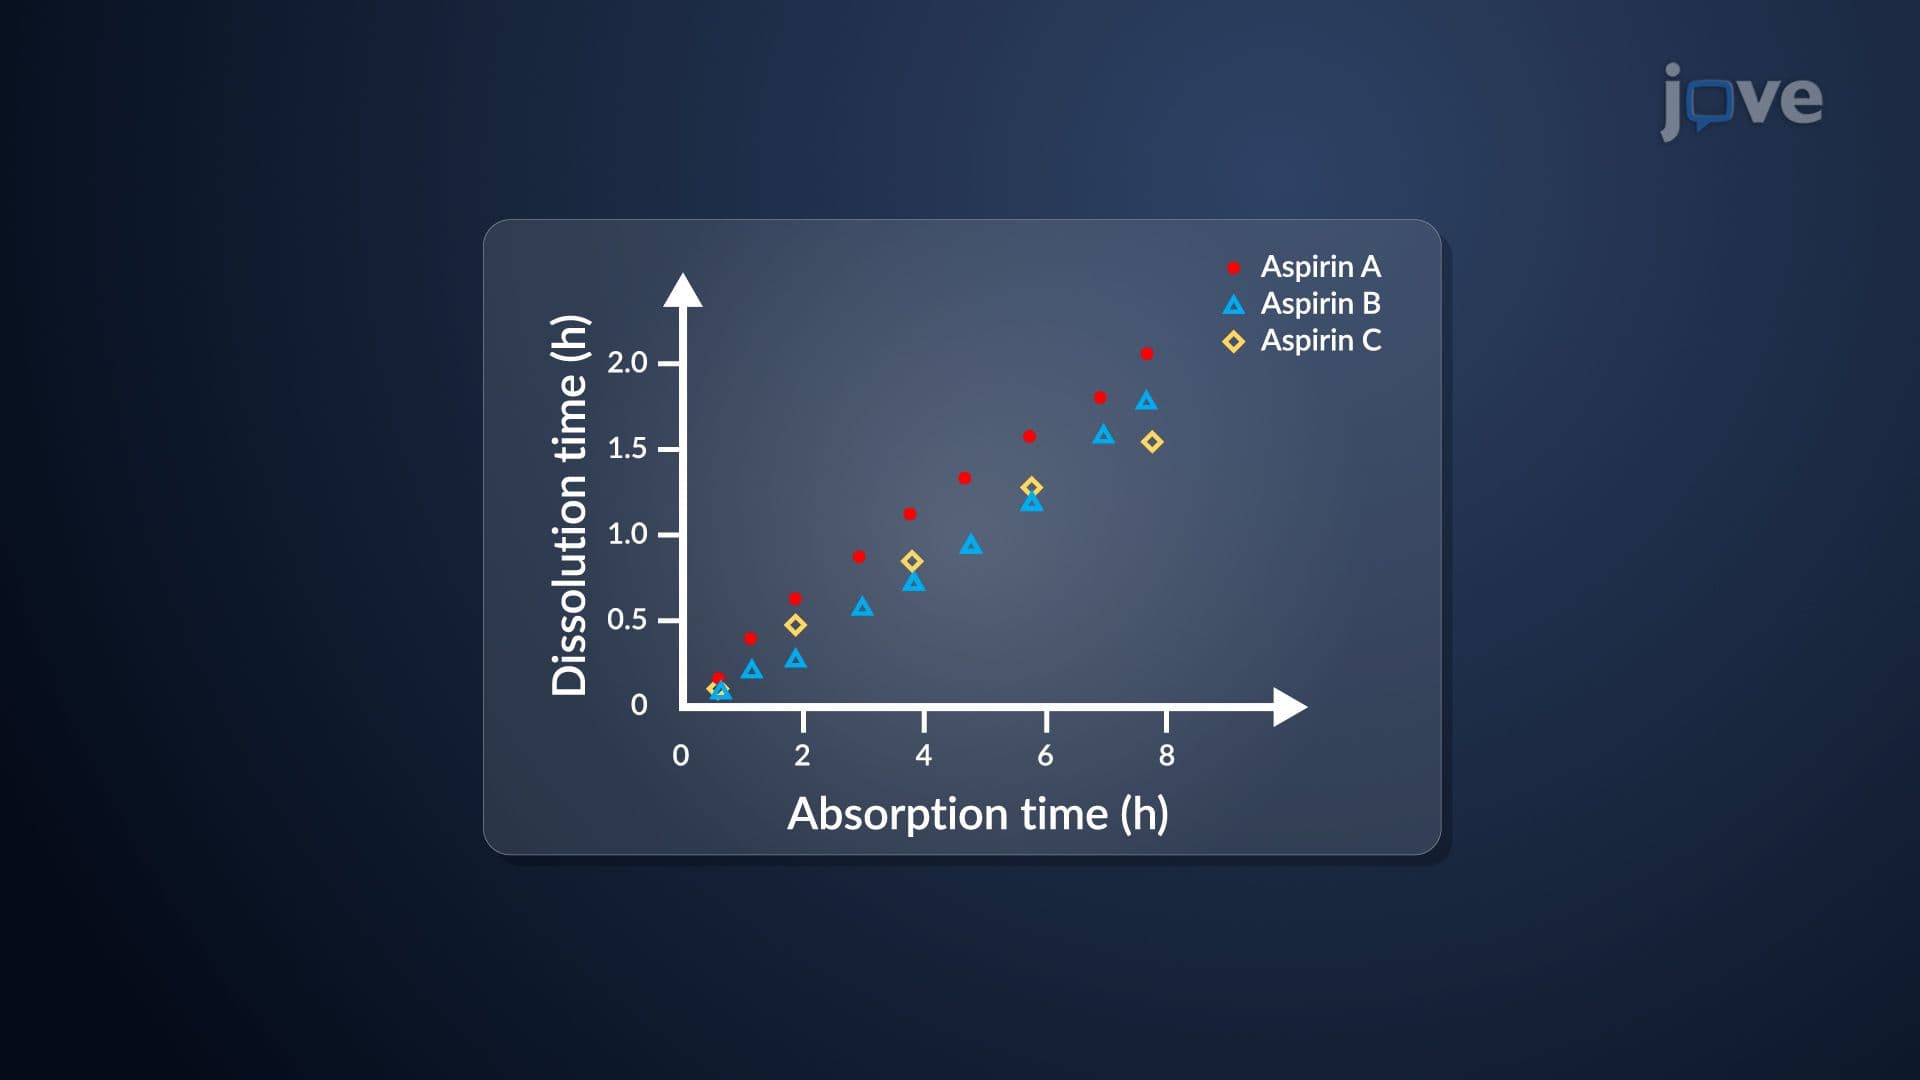
5. In Vitro-In Vivo Correlation (IVIVC) Development: IVIVC establishes predictive relationships between laboratory dissolution data and pharmacokinetic parameters such as plasma concentration-time profiles. Level A correlation provides point-to-point relationships between dissolution rate and absorption rate, offering the most robust predictive capability. Level B correlations compare mean dissolution time with pharmacokinetic parameters, while Level C establishes single-point relationships. Successful IVIVC development enables biowaivers for certain formulation changes, reducing clinical study requirements while maintaining regulatory confidence in drug product performance and patient therapeutic outcomes.
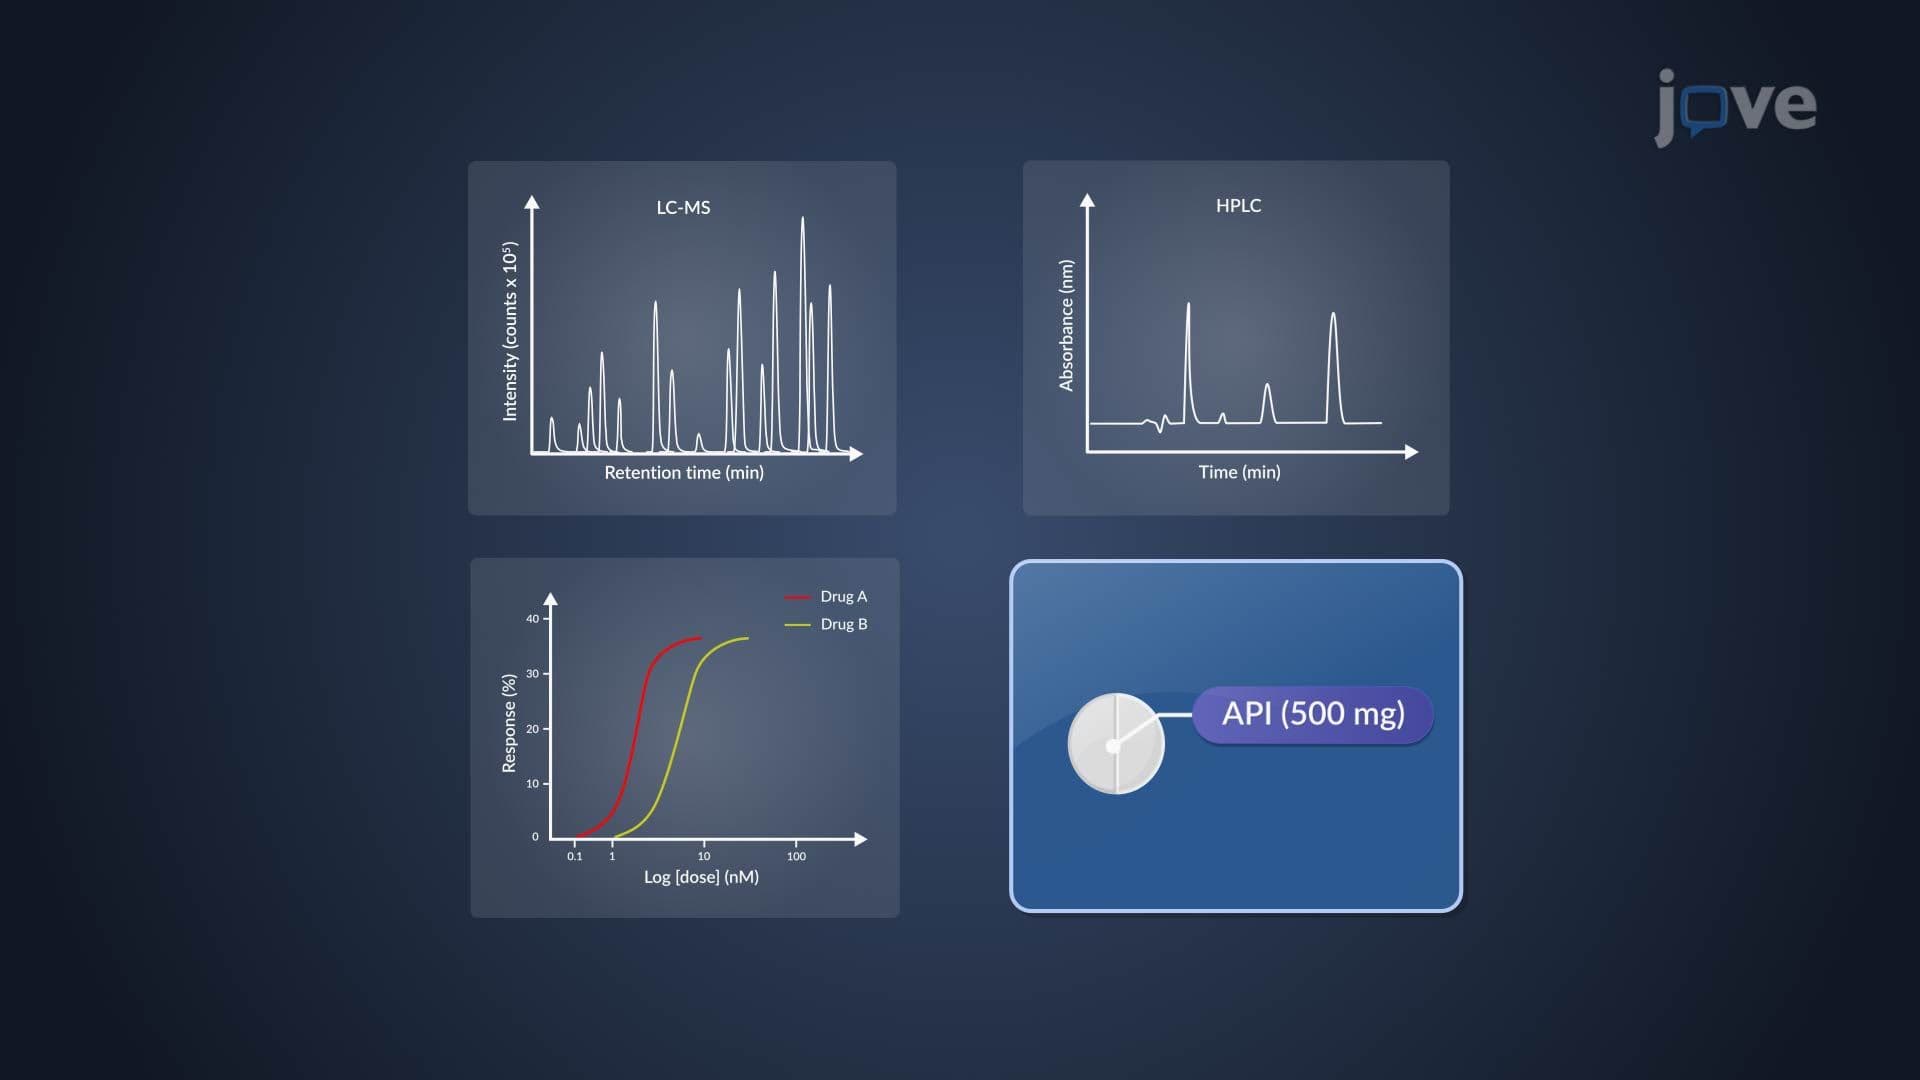
6. Clinically Relevant Specification Establishment: Drug product specifications must reflect clinically meaningful quality attributes that impact safety and efficacy. Approach A utilizes dissolution data from clinical trial batches when no IVIVC exists, establishing acceptance criteria based on batch-to-batch variability. Approach B leverages IVIVC models to set specifications that ensure consistent in vivo performance despite manufacturing variations. Critical quality attributes include dissolution rate, impurity profiles, and content uniformity. These specifications guide manufacturing control strategies and support regulatory submissions by demonstrating consistent therapeutic performance across commercial production batches.
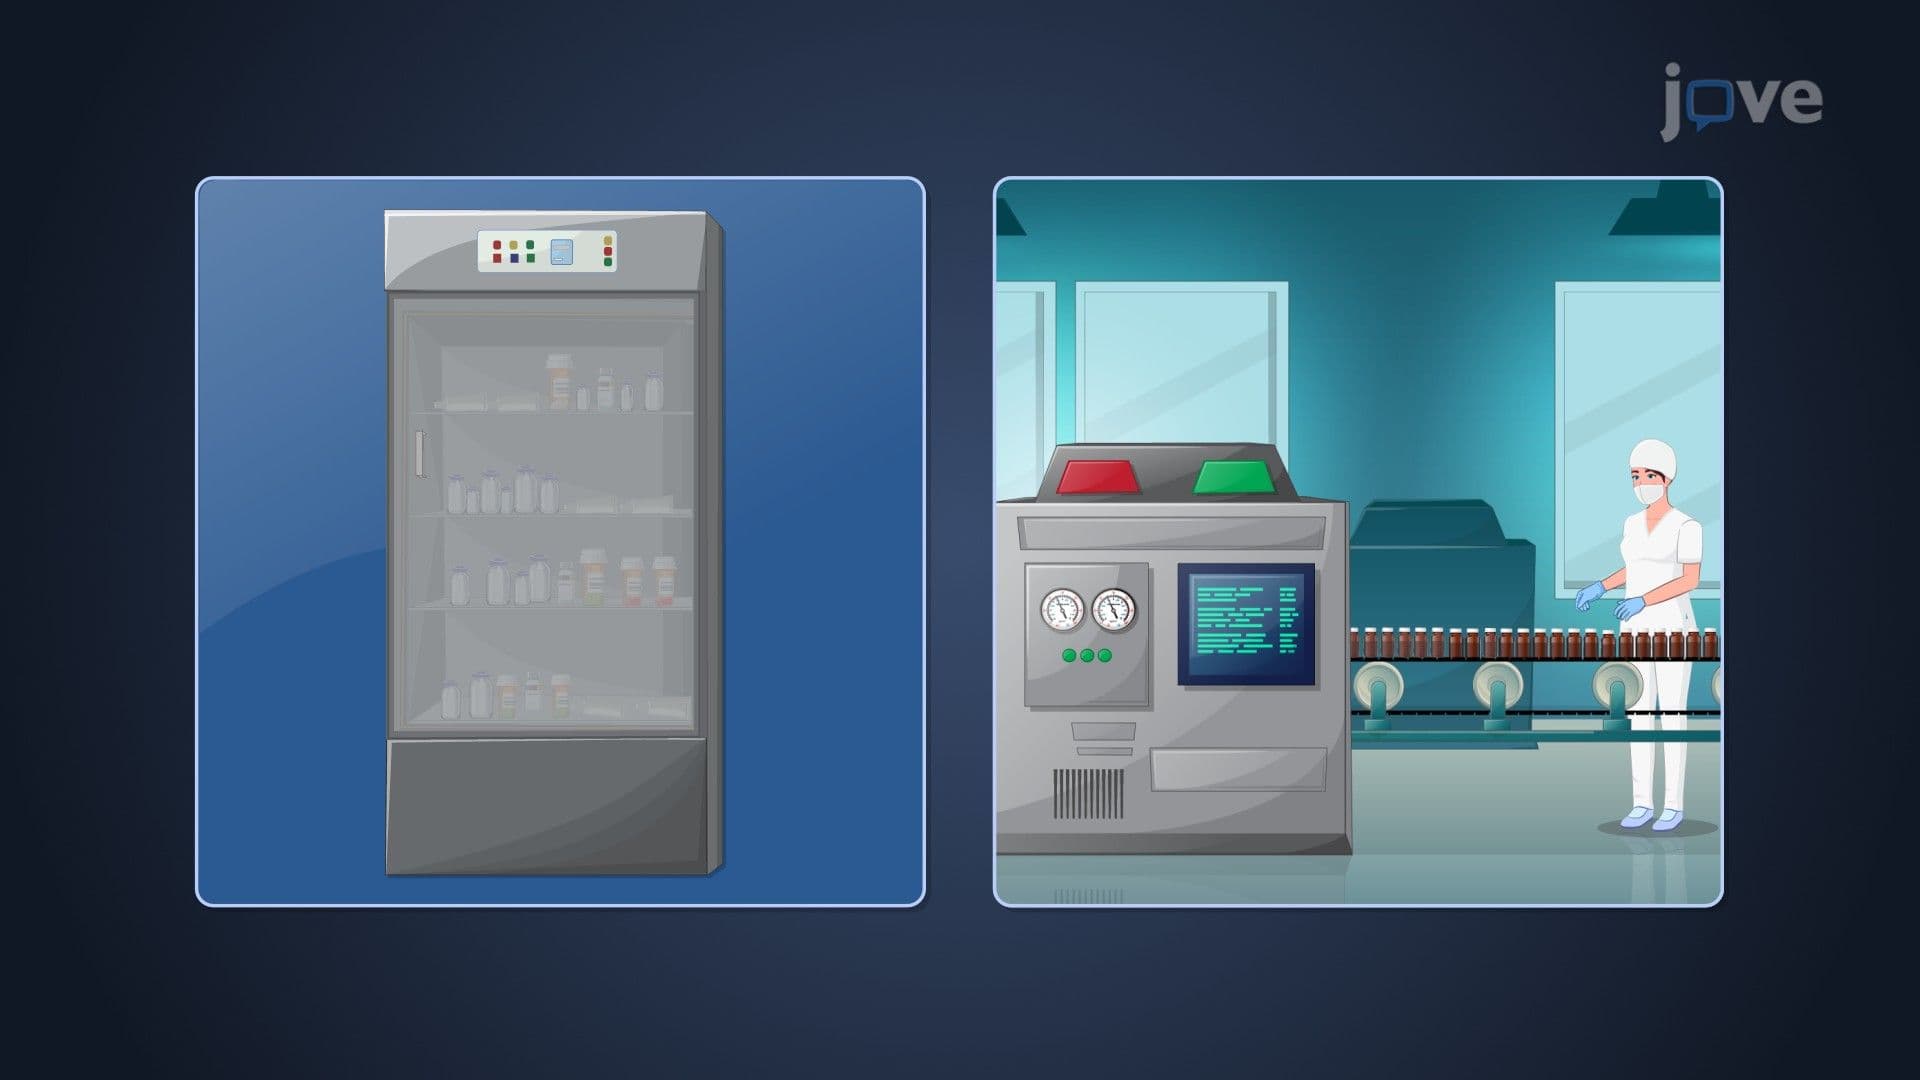
7. Stability Testing and Shelf-Life Determination: Comprehensive stability programs evaluate drug product quality changes under controlled environmental conditions including temperature, humidity, light exposure, and oxidative stress. ICH stability guidelines define testing protocols for different climatic zones, with Zone IVa conditions (30°C/65% RH) applicable to hot and humid US regions. Stability-indicating analytical methods monitor API degradation, impurity formation, and dissolution profile changes over time. Real-time and accelerated stability data establish expiration dating and storage recommendations, ensuring drug products maintain acceptable quality throughout their intended shelf-life while protecting patient safety and therapeutic efficacy.